案例分享 | 大环肽关键中间体的四种解法
一个已经进入 I 期临床的口服大环肽,它的关键中间体在文献里有一条合成路线。在同一片化学空间里,ChemAIRS 给出了多条。
近期,J. Med. Chem. 发表了一篇关于大环肽的论文。内容是细胞周期蛋白 A 与 B 通过表面的疏水补丁与 RxL 基序结合,募集底物与调控因子;想用小分子去占住这块面积大、平坦、非极性的界面,一直被视为不可成药的典型。
作者通过大环肽解决了这个问题,这类分子能被动跨膜,选择性杀伤高 E2F 活性的癌细胞;腹腔给药即可在小细胞肺癌细胞系来源的异种移植瘤模型中实现肿瘤消退。后续围绕类药性质与口服生物利用度的优化,又找到一个口服给药同样能看到肿瘤消退的先导化合物。目前该分子正在一项 I 期临床试验中,评估其对细胞周期蛋白 A/B 的抑制作用。
01为什么大环肽的路线比小分子贵?
蛋白质-蛋白质相互作用是许多疾病病理过程的核心环节,但它的结合界面与小分子熟悉的靶点口袋完全不同:面积大、平坦、以非极性接触为主,既没有深邃的疏水腔,也没有催化中心。符合类药五规则的小分子占不住这样的表面。药物化学于是往 bRo5 之外的化学空间里找答案,大环肽是最有希望的一支。
大环肽与蛋白质一样,是酰胺骨架连接的氨基酸聚合物,因此能更贴近天然底物的空间排布;成环之后自由度被约束,构象更倾向活性态,效价更高;同时对酶促降解更耐受。它依赖大量分布式的弱相互作用,而不是少数极强的结合,因此靶点特异性好,耐受性通常也不错。加上模块化的特点,适配高通量合成与化合物库构建。
一个大环肽分子通常同时包含一条长度需要精确控制的脂肪链、一个或几个非天然手性氨基酸、以及一次分子内关环。
02 这条路线的难点
第二是手性。非天然氨基酸的手性中心决定了后续所有步骤的价值。ee 不达标,前面再漂亮的路线也只是把原料做废。手性从手性池、不对称催化、酶法还是拆分来,是路线设计里最需要前置决定的事。
第三是官能团兼容。这条分子的路线里同时出现 Boc 与 Cbz 两套保护基、端烯的复分解、碘代后制备锌试剂与溴代吡啶的偶联、双键氢化、羟基脱保护后转卤代,以及最后与甲胺的胺解关环。每一步都在要求和别的步骤错开条件。
03 路线一
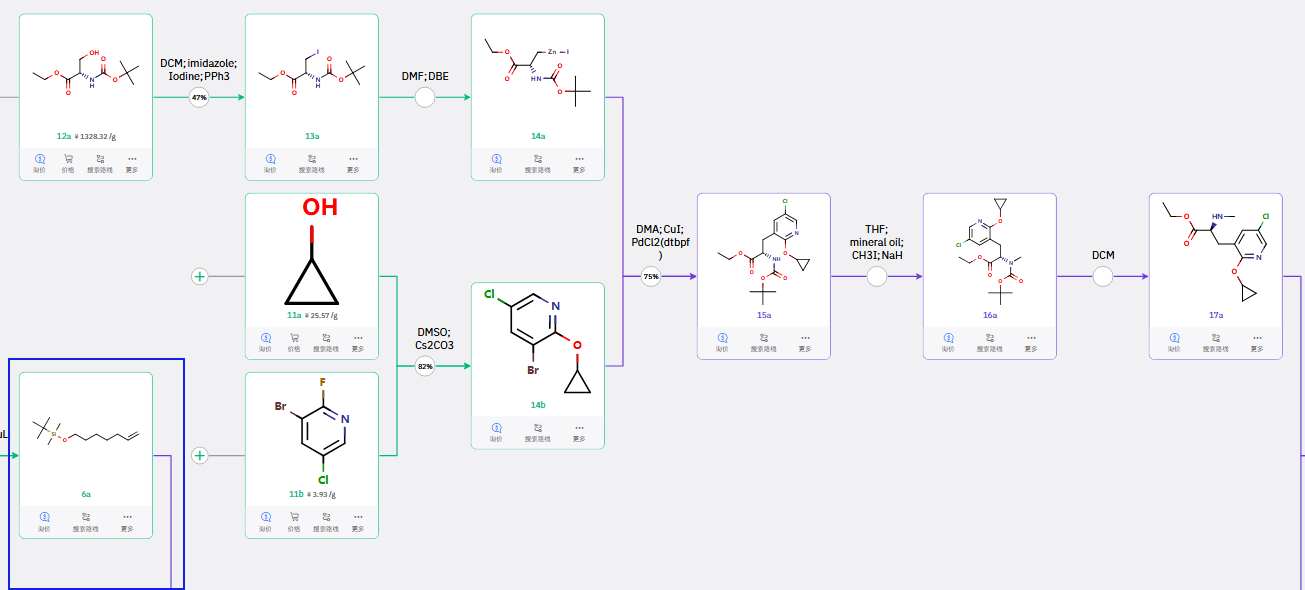
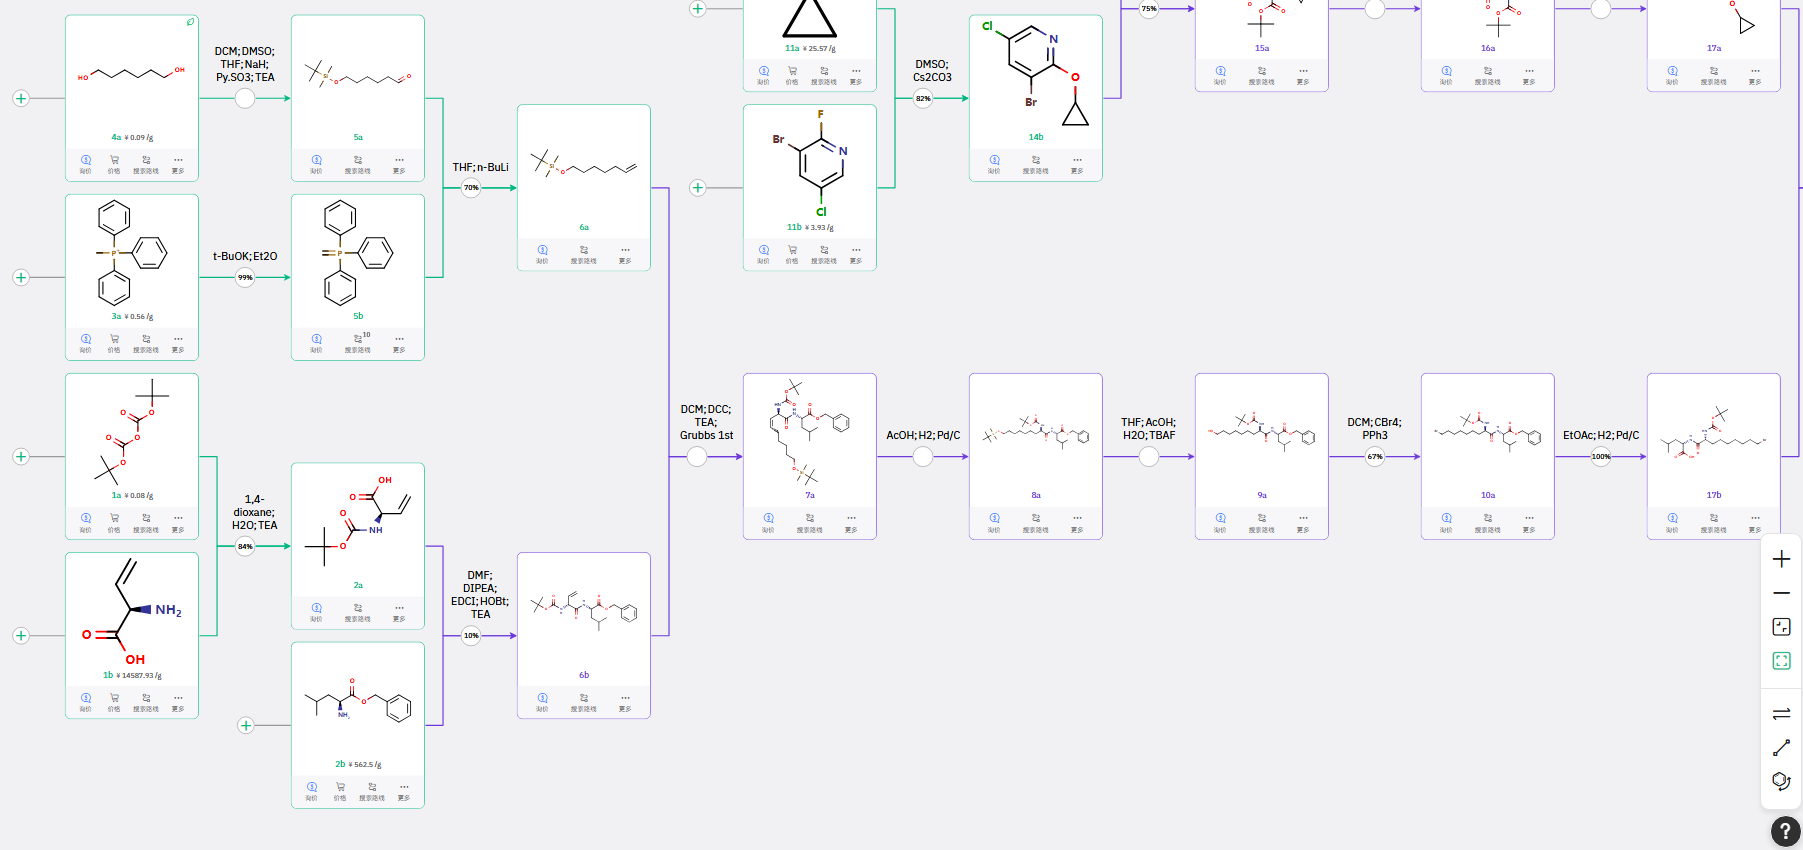
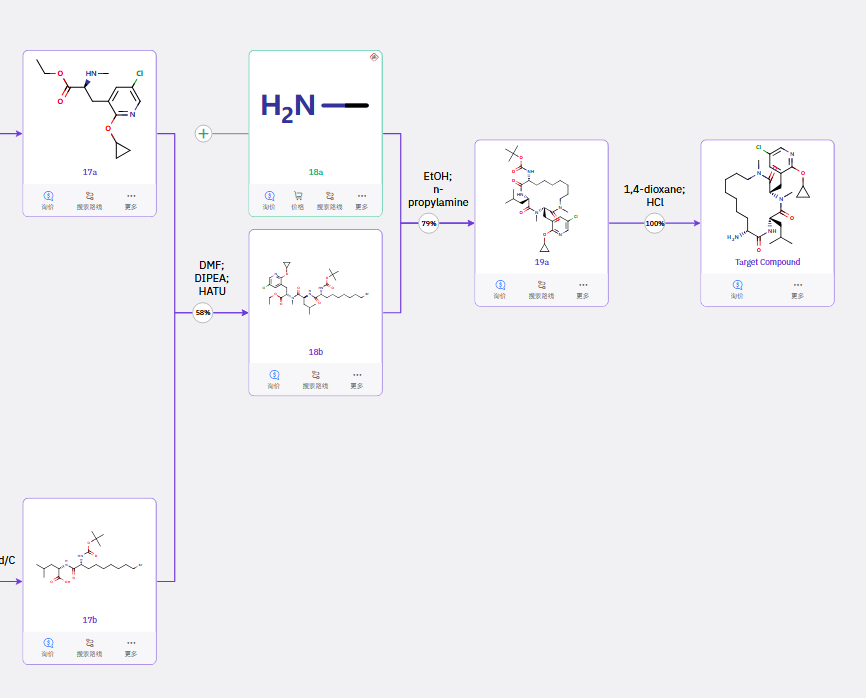
一侧从长链二醇出发,经保护、氧化,Wittig 反应成端烯;另一侧以手性氨基酸类原料经 Boc 保护、酰胺缩合,与上述端烯进行复分解反应构建长链中间体 7a;双键经氢化还原、脱去羟基保护基后转化为卤代物,再脱 Cbz 保护基,得到中间体片段 17b。
与此同时,12a 经碘代后制备成锌试剂,与中间体溴代物吡啶衍生物偶联得到 15a,甲基化后脱 Boc 得到中间体 17a。最后 17a 与 17b 进行酰胺反应,再与甲胺完成分子内关环并脱保护,得到目标结构。
04 路线二
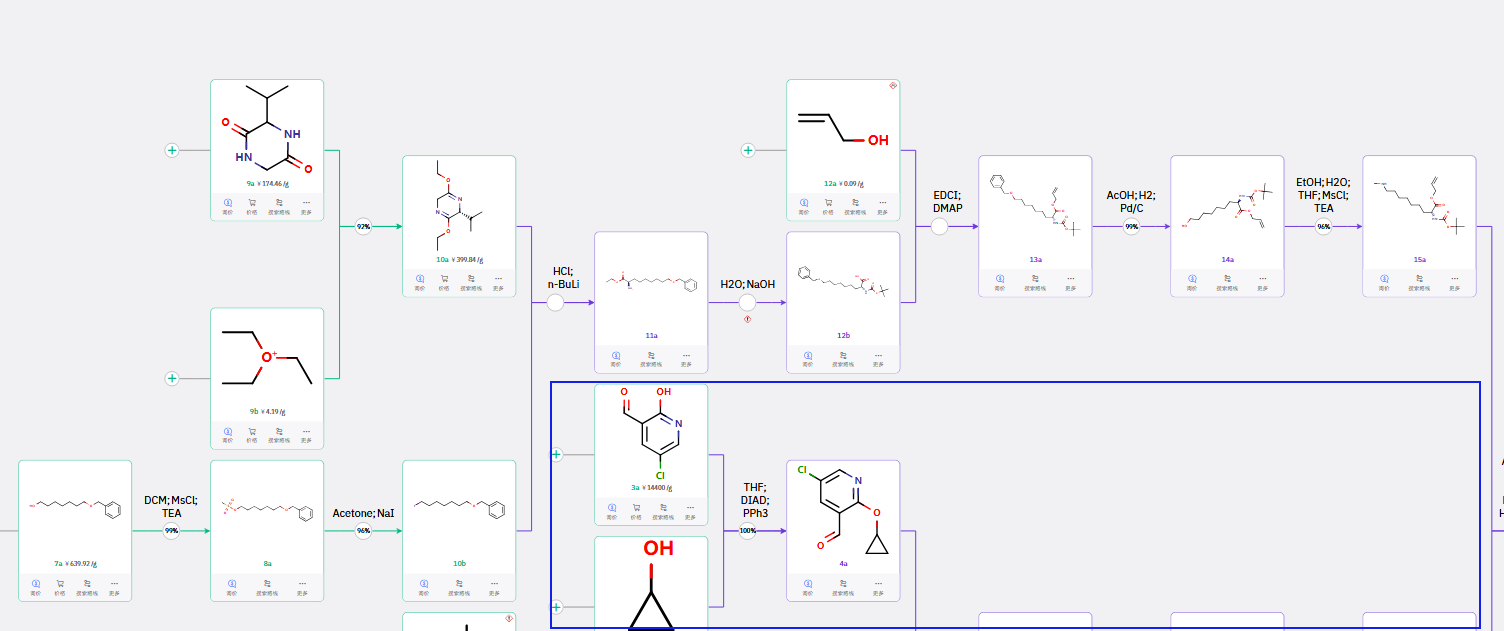
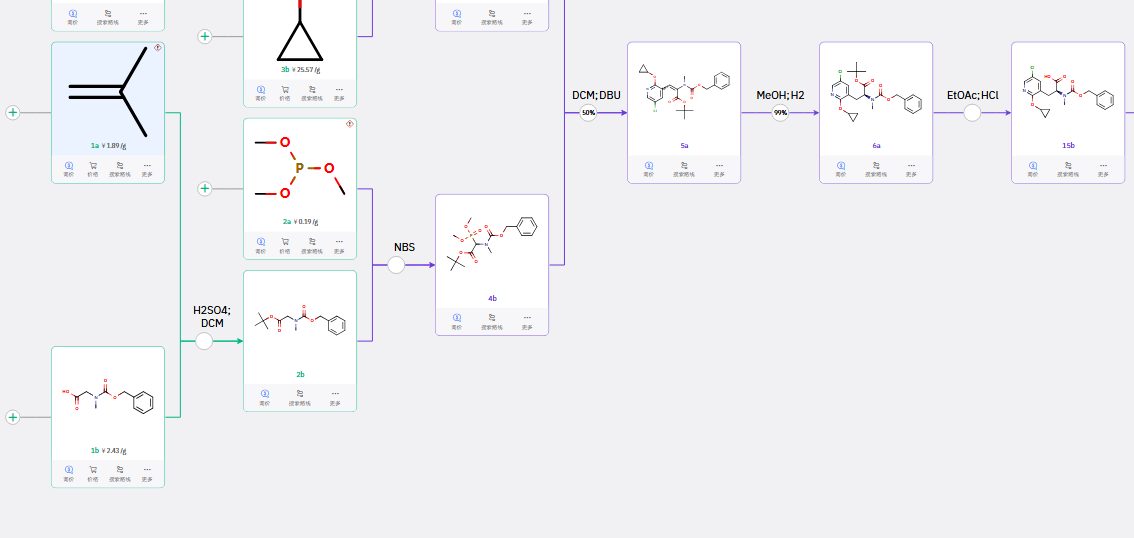
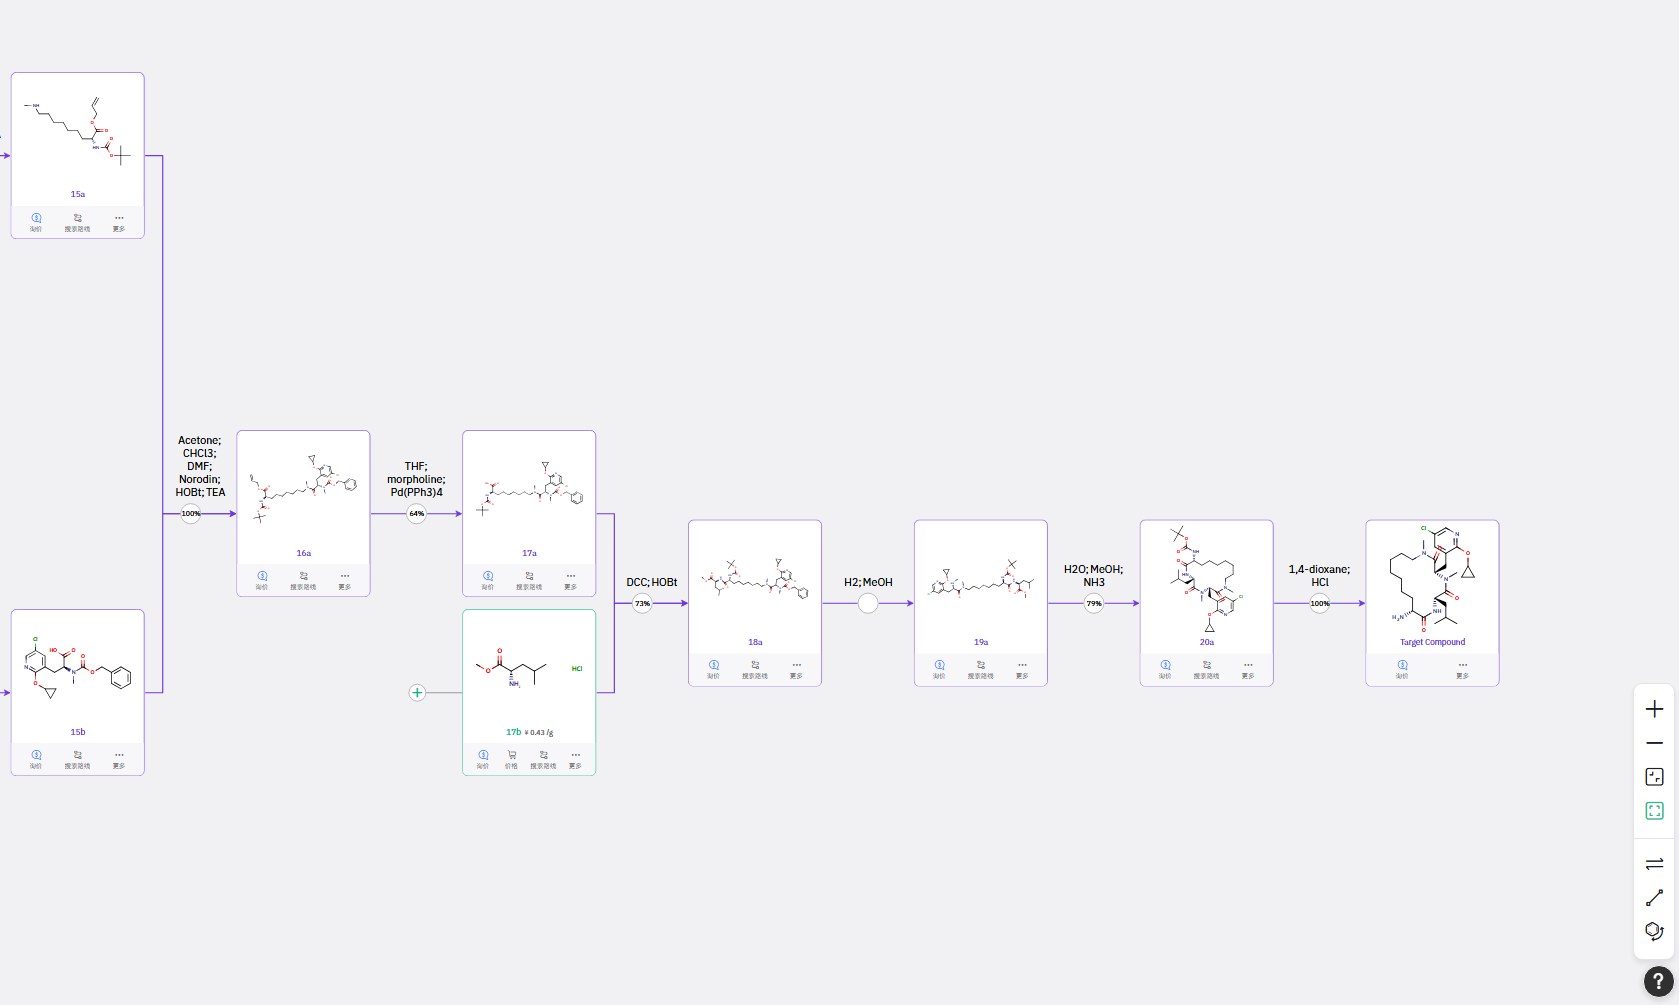
手性氨基酸改用 U. Schöllkopf 法合成 11a,再经上保护、脱苄基、羟基活化和甲胺化得到中间体 15a;另一侧用另一种烯胺构建方式,经不对称氢化、脱保护完成 15b 的合成;两者经酸胺缩合、脱保护,再与氨基酸片段 17b 缩合,脱 Cbz 保护后进行分子内关环,再脱保护得到目标产物。两条路线的整体策略有相似之处,但手性片段的来源不同、缩合顺序也不同。
05 单点深挖:一个手性中心,四种解法
针对 17b 这一中间体,化合物智能规划平台给出了几种完全不同的手性构建路径,与手性氨基酸化学合成的主流策略高度重合。一是烯胺的不对称氢化;二是不饱和烯烃的不对称共轭加成;三是不对称相转移催化的烷基化反应( O'Donnell 氨基酸合成)。加上路线一从原料端引入手性的金属催化偶联,同一个手性中心,四种解法。
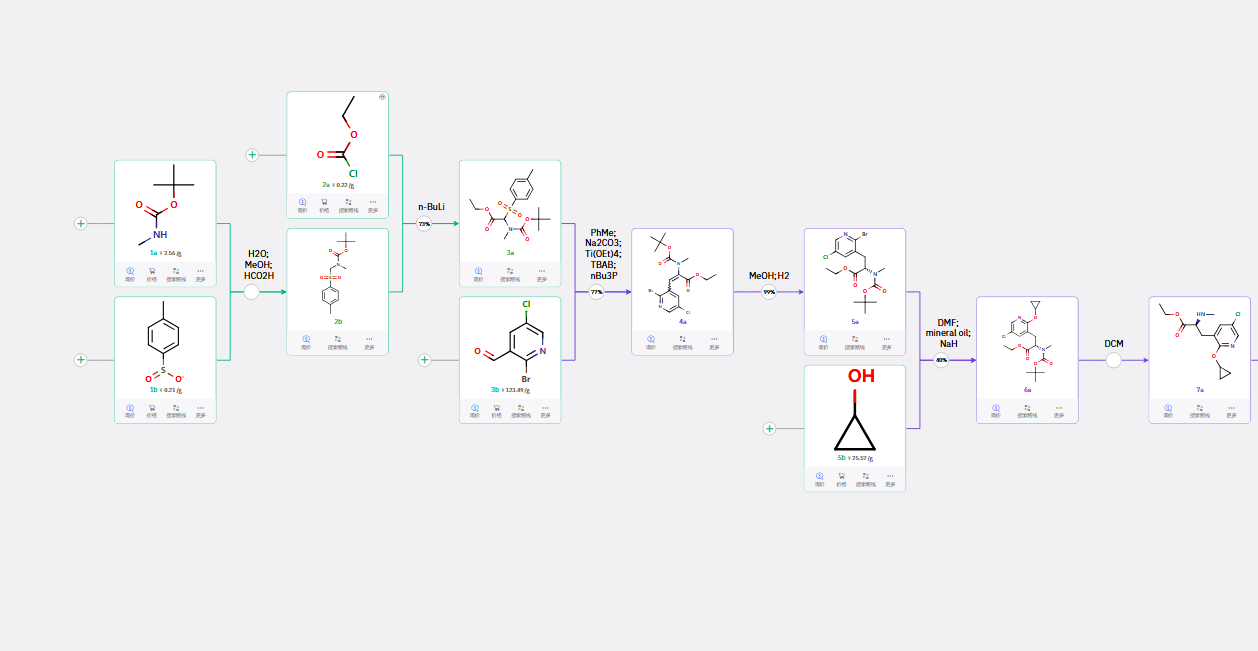
方法一
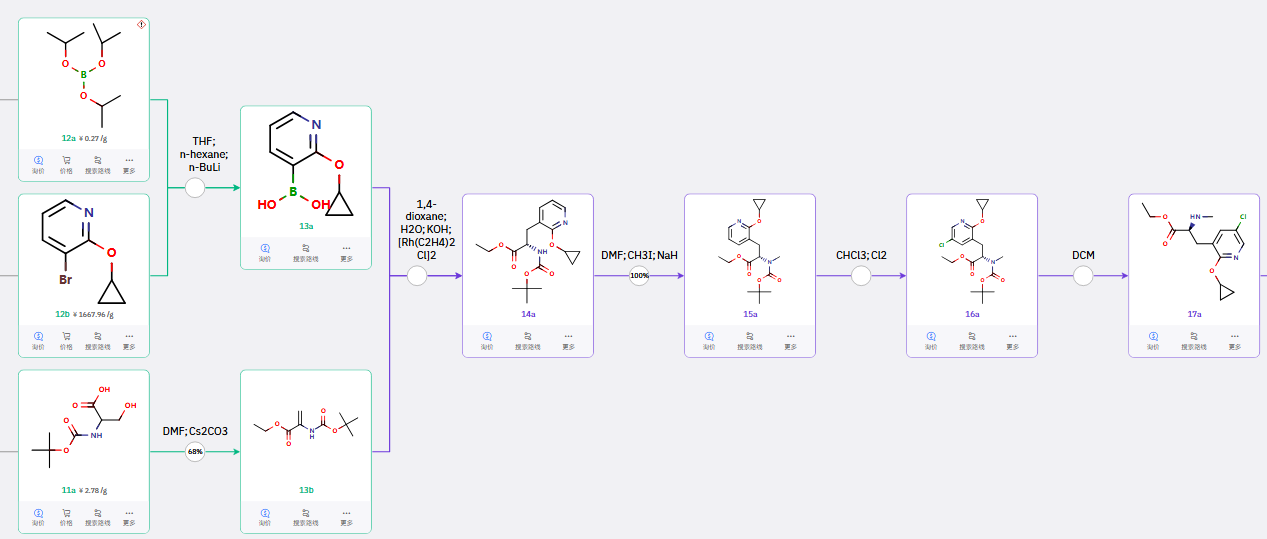
方法二
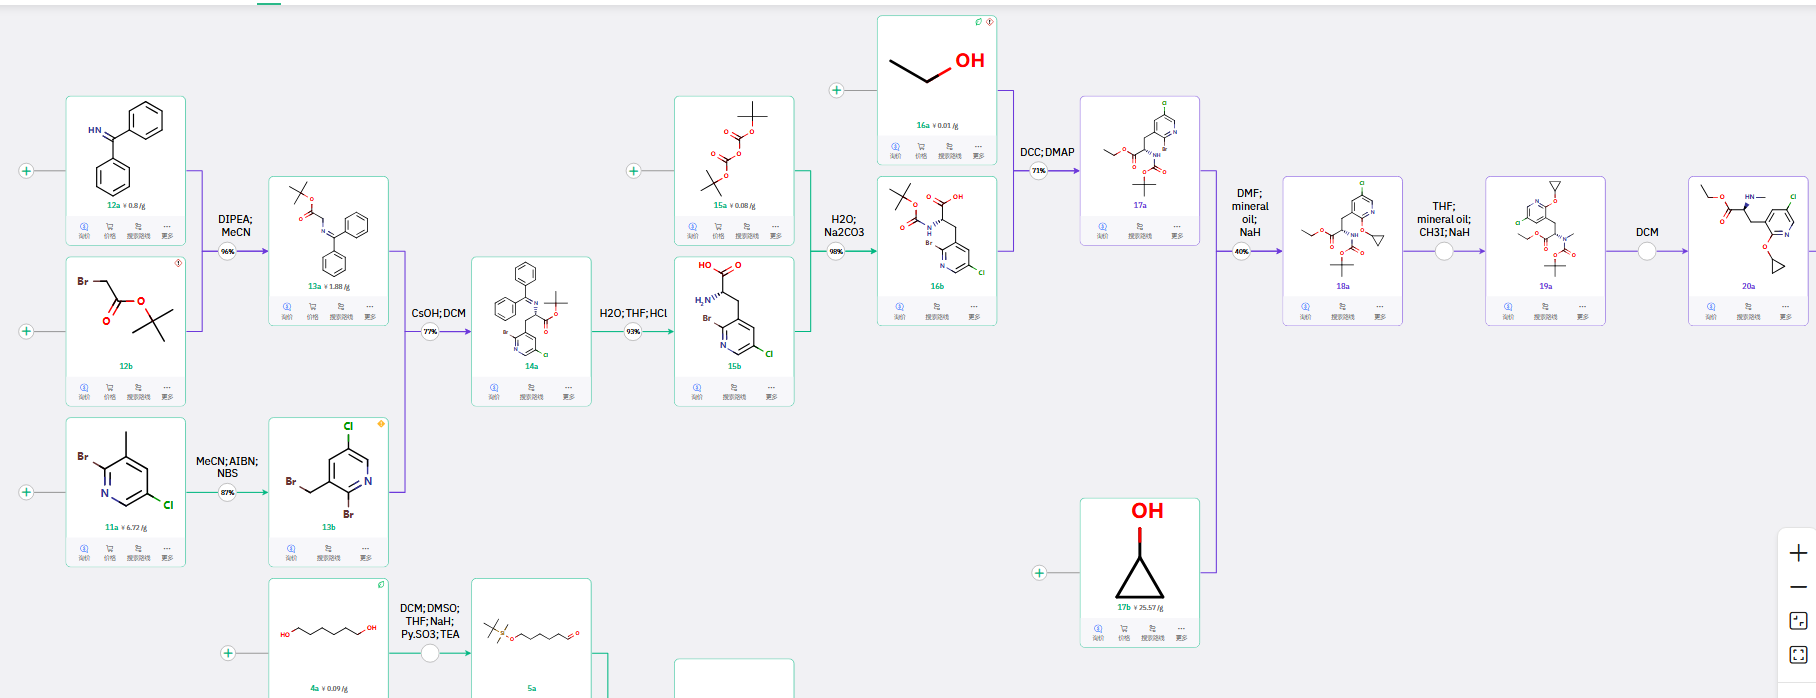
方法三
五条路线都从结构简单且易得的起始物出发,遵循合理的反应步骤的顺序,官能团的兼容等内在逻辑最终合成目标产物的过程。尤其在大环氨基酸化合物的合成中展现了对手性氨基酸构建策略的合理利用。整个路线展现了大环多肽化合物构建的强大设计能力。用户可以通观全局也可以通过设置或调整中间体为原料以减少合成步骤,规划项目安排,缩短合成周期。